1.5. 二重井戸ポテンシャル Part 1#
立方晶 BaTiO₃ の Ti だけを中心からずらすと、どこでエネルギーが最も低くなるでしょうか。
OpenMX の計算では中心を挟む 2 か所に極小が現れ、格子定数を 5% 大きくすると井戸が深くなりました。基準の格子定数 \(a_0\) では、SevenNet(モデル 7net-mf-ompa)と FairChem は中心付近の曲線の形を定性的に再現し、CHGNet では変位に伴うエネルギー低下は小さくなりました。
格子定数を \(1.05a_0\) にすると、SevenNet と FairChem の井戸は OpenMX より約 35~37% 深く、最小エネルギーは CHGNet(−102.69 meV/f.u.)が OpenMX(−101.26 meV/f.u.)に最も近くなりました。
1.5.1. 計算の動機#
Sehrawat らの方法 [1] に従い、Ti だけを \([001]\) 方向にずらし、Ba と O を理想立方晶の位置に固定します。変位ごとに構造を固定したまま全エネルギーを計算し、DFT と複数の機械学習原子間ポテンシャル(MLIP)で比較します。中心の両側に等価な極小が現れる曲線を二重井戸ポテンシャルと呼びます。この形は、Ti が中心からずれるとエネルギーが下がることを示します。
高温の常誘電相でも、平均構造が立方晶のまま、瞬間的には Ti が中心からずれて局所的な極性を持ち得ます(技術ノートの局所的なTiの変位と平均構造)。ここで計算する静的エネルギー曲線は、Ti の変位だけを取り出した断面です。原子の協同変位は Part 2、有限温度での局所変位は 構造相転移 で扱います。
1.5.2. 入力ファイル例#
以下は、立方晶 BaTiO₃ の Ti 原子を [001] 方向へ +0.08 Å 変位させ、各構造の全エネルギーを評価するための入力ファイル例です。この入力例を基準として Ti 変位量を正負方向に変更し、各変位点で単点エネルギーを計算することで、二重井戸ポテンシャルの曲線を作成できます。
本計算では、Ba 原子および O 原子を理想立方晶位置に固定し、Ti 原子の z 座標だけを変更します。構造最適化やセル緩和を行うと指定した変位座標が変化するため、各変位で単点計算を行います。
OpenMX では MD.Type Nomd、CHGNet では run 0 を用います。SevenNet では、計算条件を ase.in に記述し、実際の Ti 変位は rsdft.atoms の分率座標で指定します。
手法 |
計算条件ファイル |
Ti 座標を変更するファイル |
z 座標の指定方法 |
|---|---|---|---|
OpenMX |
|
|
Cartesian 座標(Å) |
CHGNet / LAMMPS |
|
|
Cartesian 座標(Å) |
SevenNet / ASE |
|
|
分率座標 |
Ti 変位量を \(\Delta z\)、立方晶格子定数を \(a_0\) とすると、各入力で使用する Ti の z 座標は次式で与えられます。
負方向へ変位させる場合は、+ Δz を - |Δz| に置き換えます。例えば SevenNet の \(a_0 = 4.035\) Å で Δz = +0.08 Å とする場合、
Ti の分率 z 座標は 0.51982652 となります。Δz = -0.08 Å の場合は
0.48017348 です。
現在の Quloud 上の手順では、変位量ごとに構造ファイルを複製し、Ti 座標を編集して、個別にジョブを投入する必要があります。そのため、多数の変位点を走査する作業は単純である一方、手作業では反復的で煩雑になりやすいです。ジョブ名またはフォルダ名に変位量を明記し、
Ti_m0p08A、Ti_0p00A、Ti_p0p08A のように統一して管理すると、エネルギー集計時の取り違えを防止できます。
1.5.2.1. OpenMX:固定構造の単点全エネルギー計算#
以下は、\(a_0 = 4.020\) Å の立方晶 BaTiO₃ において、Ti 原子を
+0.08 Å だけ z 方向へ変位させた OpenMX 入力例です。理想位置 z = 2.01 Å に対して、Ti の z 座標を 2.09 Å に変更しています。他の変位量を計算する場合は、Atoms.SpeciesAndCoordinates 内の Ti 行にある
z 座標だけを変更します。MD.Type Nomd により、入力構造を緩和せずに全エネルギーを評価します。
OpenMX openmx.in — Ti displacement = +0.08 Å
#
# File Name
#

System.CurrrentDirectory ./
System.Name BTO_cubic_PE_Nomd
DATA.PATH /usr/local/rsdft/DFT_DATA19

#
# Definition of Atomic Species
#

Species.Number 3
<Definition.of.Atomic.Species
Ba  Ba10.0-s3p2d2  Ba_PBE19
O   O6.0-s2p2d1    O_PBE19
Ti  Ti7.0-s3p2d1   Ti_PBE19
Definition.of.Atomic.Species>

#
# Atoms
#

Atoms.Number 5
Atoms.SpeciesAndCoordinates.Unit Ang
<Atoms.SpeciesAndCoordinates
1 Ba  0.0   0.0   0.0   5.0  5.0
2 Ti  2.01  2.01  2.09  6.0  6.0
3 O   2.01  2.01  0.0   3.0  3.0
4 O   2.01  0.0   2.01  3.0  3.0
5 O   0.0   2.01  2.01  3.0  3.0
Atoms.SpeciesAndCoordinates>

Atoms.UnitVectors.Unit Ang
<Atoms.UnitVectors
4.0200000000  0.0000000000  0.0000000000
0.0000000000  4.0200000000  0.0000000000
0.0000000000  0.0000000000  4.0200000000
Atoms.UnitVectors>

#
# SCF or Electronic System
#

scf.XcType                 GGA-PBE
scf.SpinPolarization       off
scf.ElectronicTemperature  300
scf.energycutoff           500
scf.maxIter                300
scf.EigenvalueSolver       band
scf.Kgrid                  8 8 8
scf.criterion              1.0e-8
scf.system.charge          0

scf.Mixing.Type            rmm-diisk
scf.Init.Mixing.Weight     0.3
scf.Min.Mixing.Weight      0.001
scf.Max.Mixing.Weight      0.4
scf.Mixing.History         30
scf.Mixing.StartPulay      6

scf.Electric.Field         0 0 0

# Fixed single-point calculation
MD.Type                    Nomd
1.5.2.2. CHGNet:LAMMPSによる単点全エネルギー計算#
以下の in.QuloudJob は、QuloudJob.lmp に記述された構造を読み込み、
CHGNet により run 0 の単点エネルギー計算を実行する入力例です。
Ti の変位量は in.QuloudJob ではなく、QuloudJob.lmp の Atoms セクションで変更します。
\(a_0 = 4.036\) Å の場合、理想的な Ti の Cartesian z 座標は 2.018 Å です。したがって、+0.08 Å の変位では Ti の z 座標を 2.098 Å、
-0.08 Å の変位では 1.938 Å とします。Quloud が付与した原子 ID はジョブごとに確認し、元素タイプが Ti に対応する行の z 座標だけを変更します。
CHGNet in.QuloudJob — single-point energy
# CHGNet/LAMMPS single-point total-energy calculation

units metal
boundary p p p
atom_style atomic

read_data QuloudJob.lmp

pair_style chgnet ../../../../../../../../CHGNET
pair_coeff * * 0.3.0 Ba Ti O

thermo_style custom step pe etotal temp density vol press
thermo 1

run 0

variable Epe equal pe
variable Etot equal etotal
variable V equal vol
variable P equal press

print "pe_eV ${Epe}" file singlepoint_energy.dat
print "etotal_eV ${Etot}" append singlepoint_energy.dat
print "volume_A3 ${V}" append singlepoint_energy.dat
print "pressure_bar ${P}" append singlepoint_energy.dat
QuloudJob.lmp では、Atoms セクションの基本形式
atom-ID atom-type x y z を確認し、Ti に対応する行のみを編集します。例えば Ti が atom type 2 である場合、+0.08 Å の z 座標は次のようになります。この一行は座標変更箇所を示す例であり、実際には Quloud が生成した atom ID と type を優先します。
2 2 2.018000 2.018000 2.098000
1.5.2.3. SevenNet:ASE入力と分率座標によるTi変位#
以下は、添付された SevenNet の ase.in です。
latopt を false とし、セルを変化させない最小ステップの計算設定としています。
Ti の変位量は ase.in ではなく、rsdft.atoms 内の Ti 分率座標で指定します。
SevenNet ase.in — fixed-cell minimal-step evaluation
{
  "mode": "opt",
  "opt": {
    "fmax": 0.01,
    "ntime": 1,
    "latopt": false
  },
  "provider": "7net",
  "model_name": "7net-mf-ompa"
}
\(a_0 = 4.035\) Å、Δz = +0.08 Å の場合、Ti の分率座標は
(0.50000000, 0.50000000, 0.51982652) となります。
Δz = -0.08 Å の場合は、z 座標を 0.48017348 とします。
rsdft.atoms では、Ba および O の分率座標を変更せず、Ti の z 成分だけを置き換えます。
# Ti fractional coordinate for Δz = +0.08 Å with a lattice constant of 4.035 Å
Ti  0.50000000  0.50000000  0.51982652

# Ti fractional coordinate for Δz = -0.08 Å with a lattice constant of 4.035 Å
Ti  0.50000000  0.50000000  0.48017348
mode = "opt" と ntime = 1 を用いる場合は、出力構造を確認し、エネルギーを読み取る対象が入力変位構造であること、および Ti 座標が意図せず更新されていないことを確認します。各変位点で同一のモデル、格子定数、原子順序、および計算設定を維持することが、相対エネルギー曲線を一貫して比較するために重要です。
1.5.2.4. 変位走査と相対エネルギーの整理#
基準構造として
Δz = 0 Åの入力を準備します。Ti の z 座標だけを変更し、正負の各変位構造を作成します。
各構造について、原子位置とセルを緩和せずに全エネルギーを計算します。
各変位点の全エネルギーから
Δz = 0 Åの全エネルギーを差し引きます。相対エネルギーを meV/f.u. に変換し、Ti 変位量に対してプロットします。
この走査では、変位量以外の条件を変更してはなりません。特に、各手法の同一曲線内では格子定数、原子順序、モデルまたは擬ポテンシャル、 k 点、カットオフ、および収束条件を固定する必要があります。
1.5.3. 計算結果#
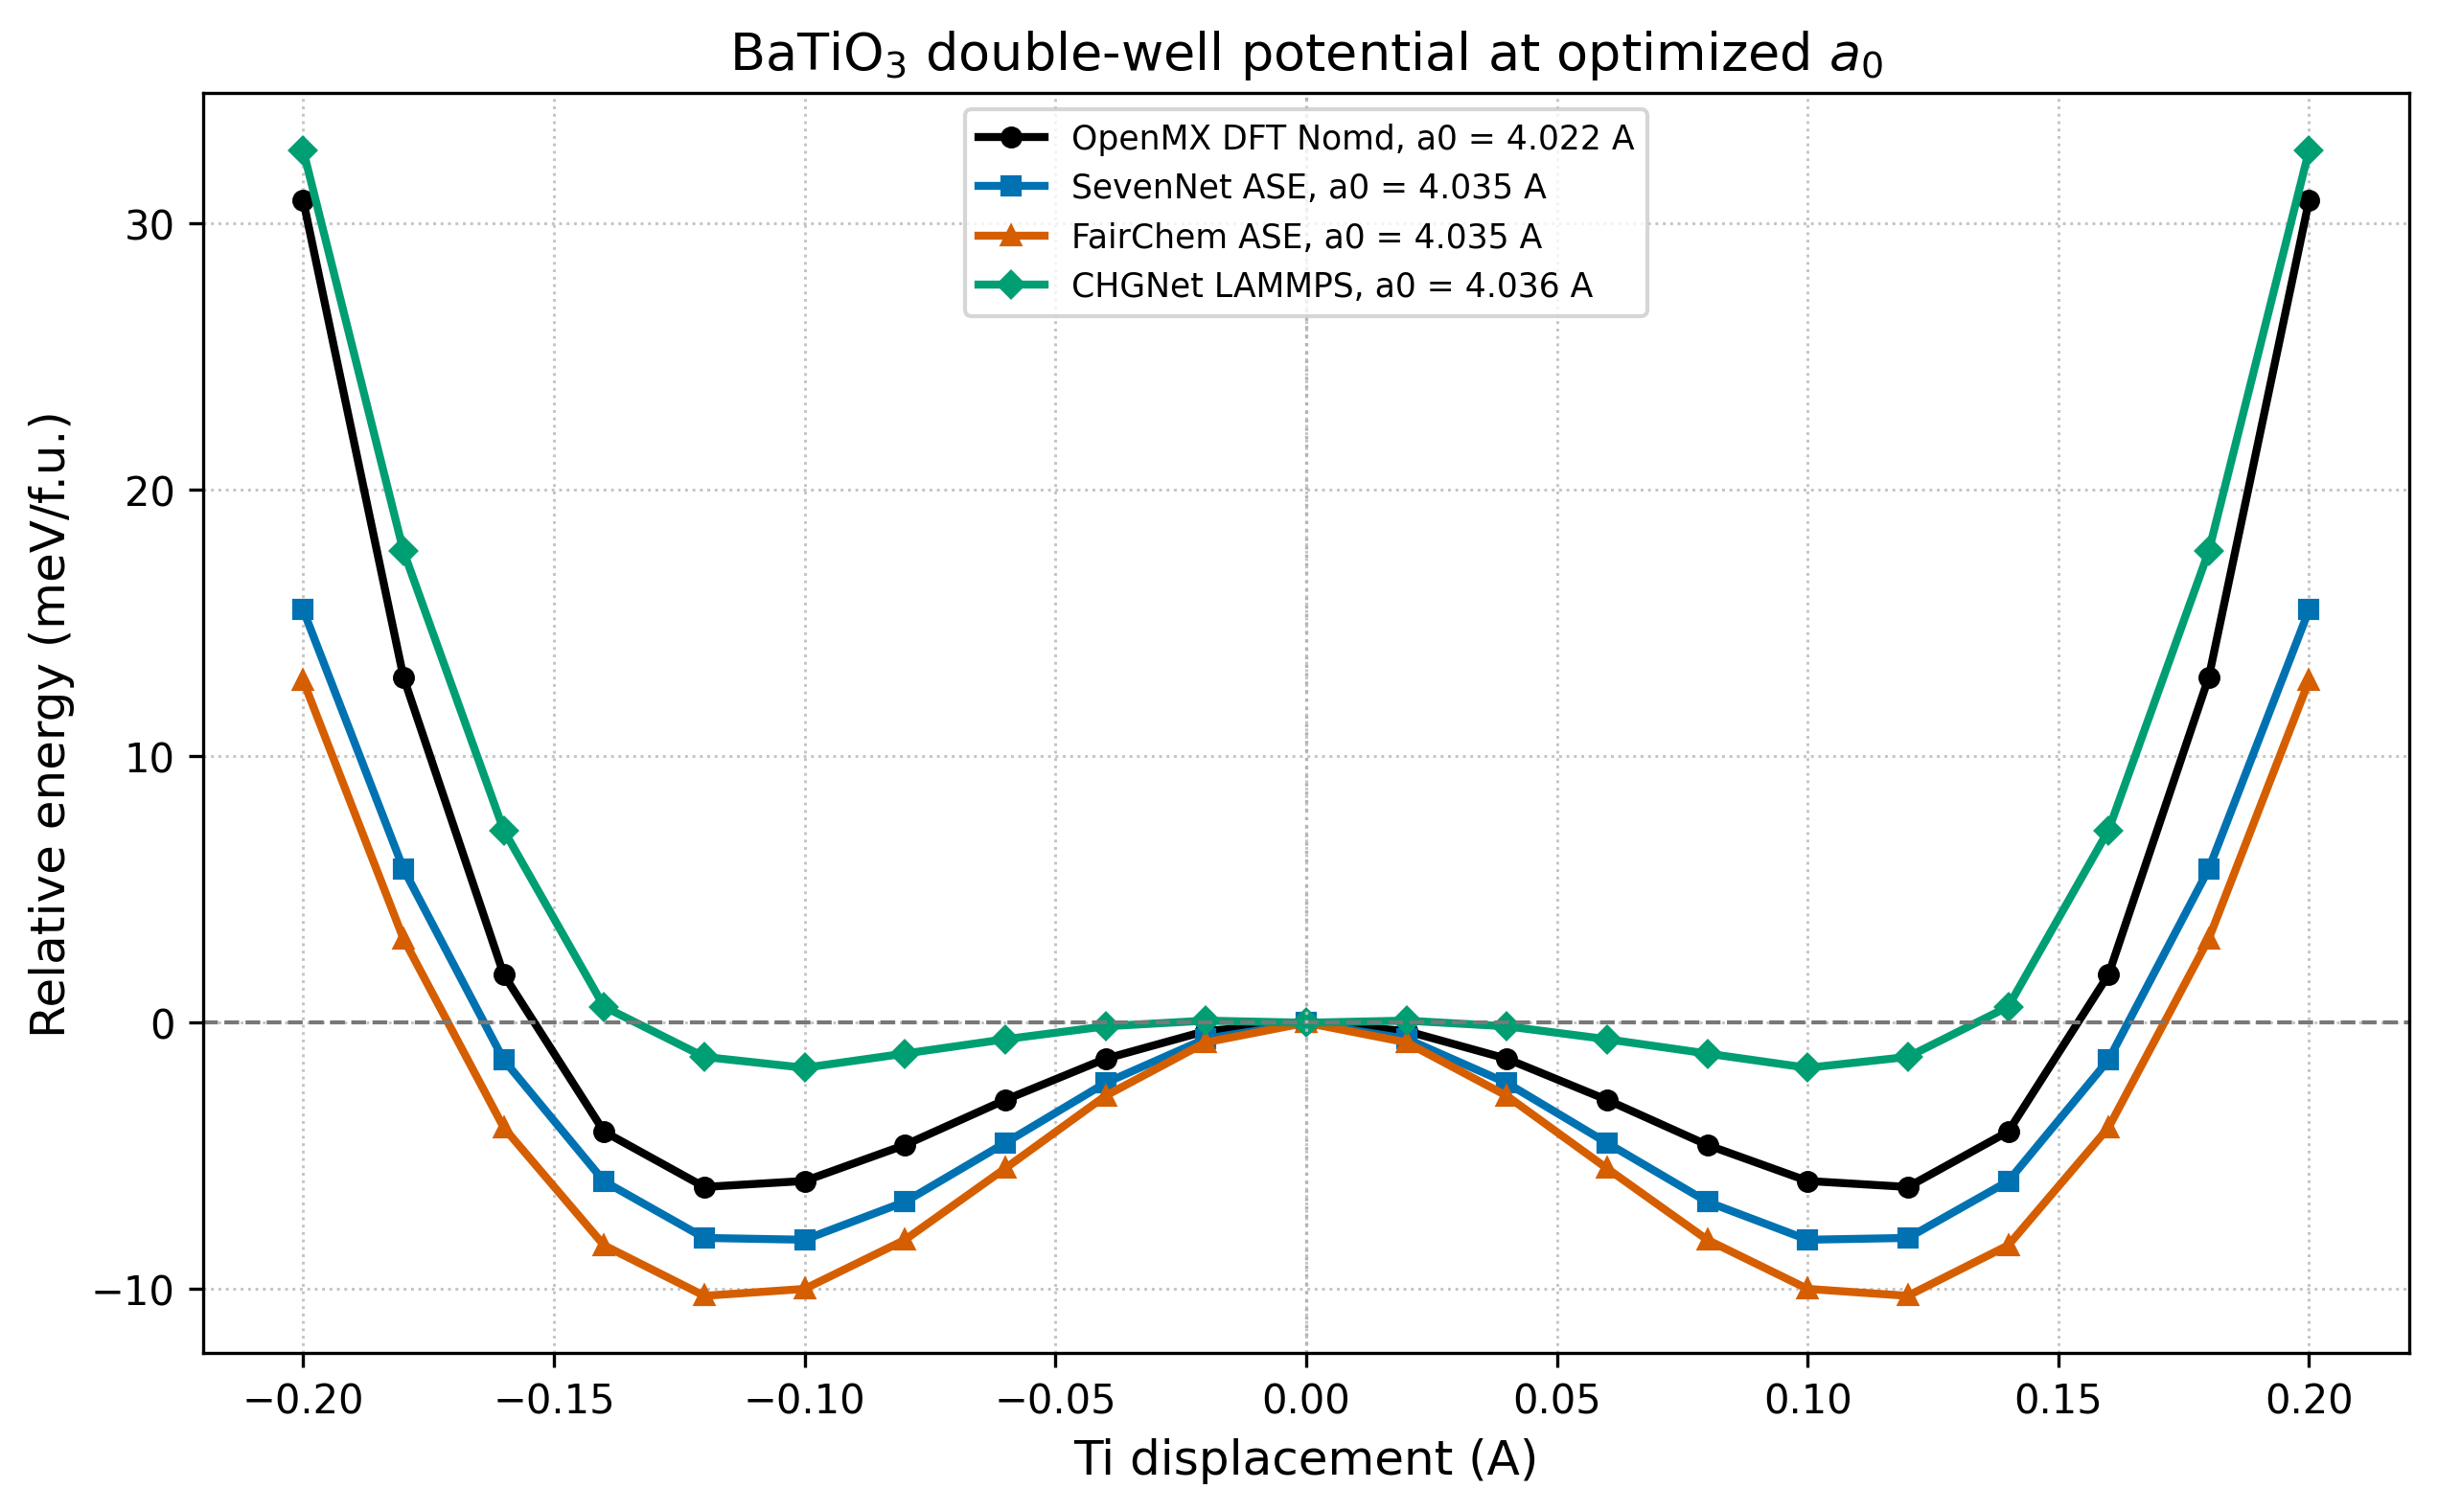
図 1.3 基準の格子定数 \(a_0\) での二重井戸。横軸は Ti 変位、縦軸は変位ゼロを基準とした相対エネルギー。#
\(a_0\) での OpenMX DFT 計算では、Ti の変位に対して浅い二重井戸が現れました。 Ti が立方晶の中心からわずかにずれるとエネルギーが低下することは、強誘電的不安定性を示します。 SevenNet と FairChem も小変位領域で DFT と同じ負の曲率を示し、強誘電的不安定性を定性的に再現しました。 CHGNet では小変位領域のエネルギー低下が弱く、強誘電的不安定性を過小評価しました。
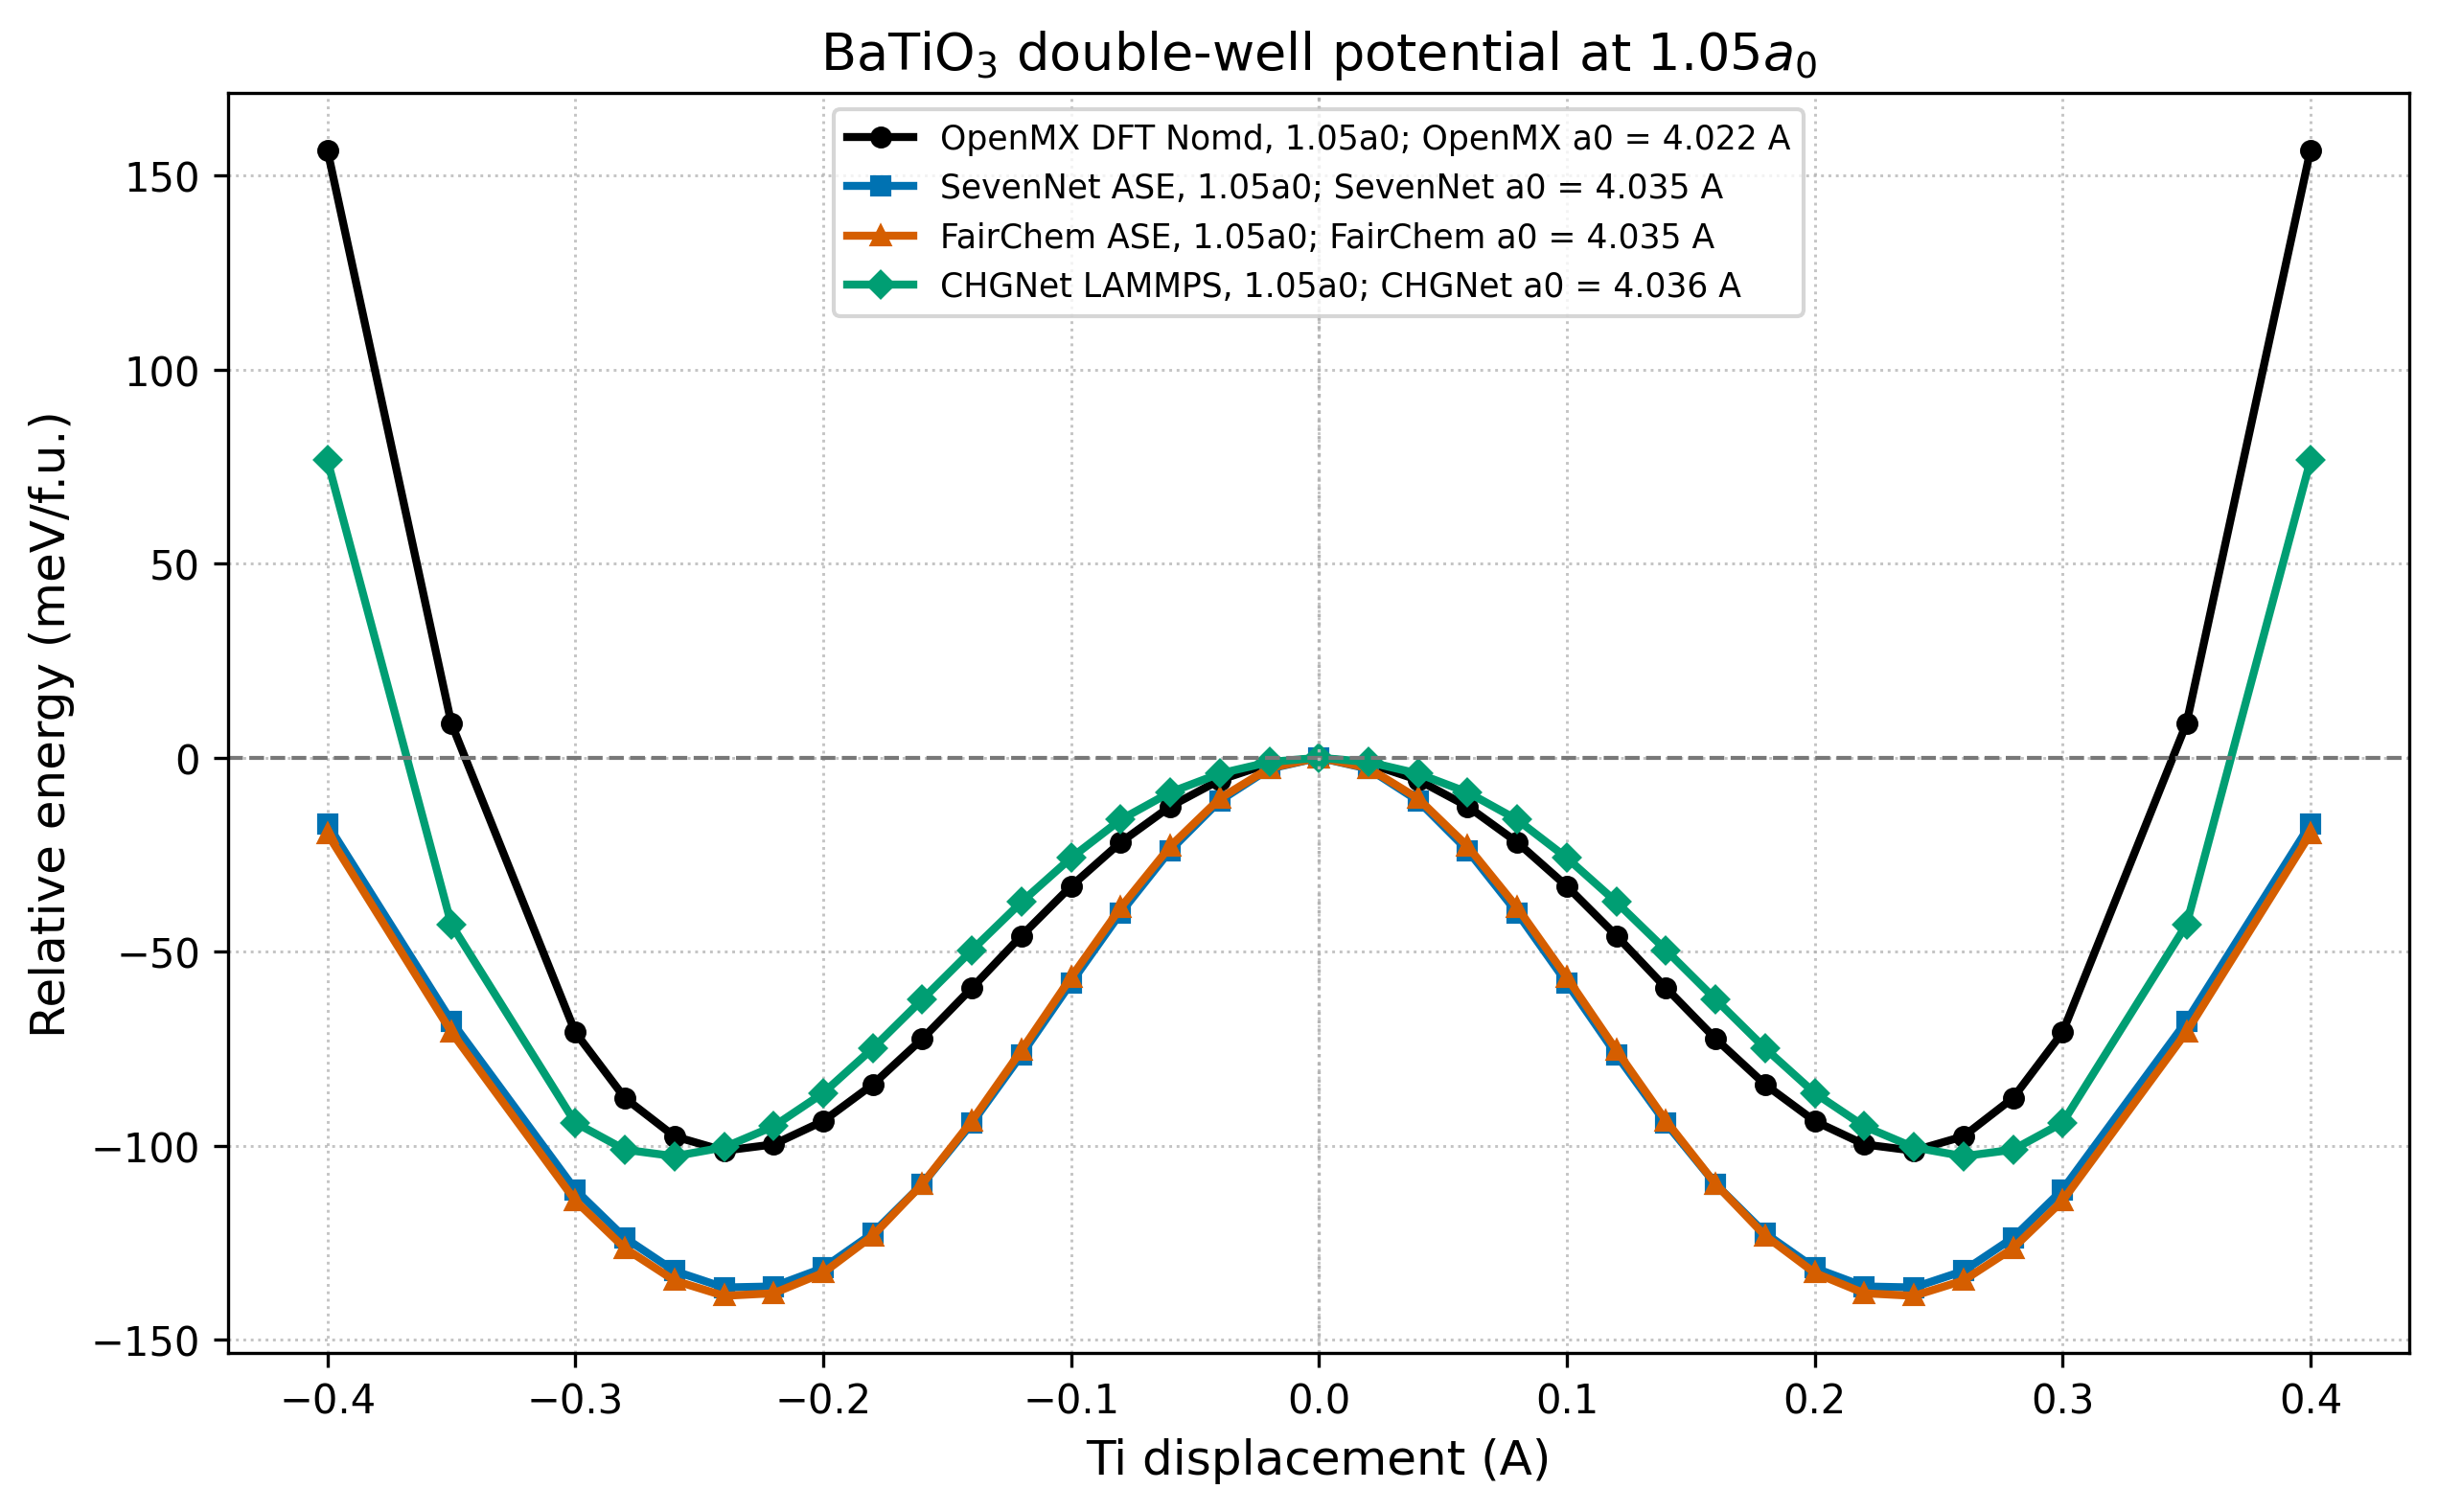
図 1.4 格子定数を \(1.05a_0\) に拡大したときの二重井戸。縦軸の表示範囲は \(a_0\) の図より広いです。 OpenMX の最小エネルギーは、\(a_0\) での −6.16 meV/f.u. から −101.26 meV/f.u. に下がりました。#
格子定数を \(1.05a_0\) に拡大した場合、すべての手法で二重井戸がより明瞭になりました。この傾向は、\(a_0\) ではほぼ平坦で、\(1.05a_0\) で明瞭な二重井戸が現れるという Sehrawat らの報告(Fig. 2(c))と整合します [1]。格子を広げると、エネルギーが最小になる Ti の位置は中心からさらに離れ、強誘電的不安定性が強く現れました。
条件 |
OpenMX DFT |
SevenNet |
FairChem |
CHGNet |
|---|---|---|---|---|
\(a_0\) の最小位置 (Å) |
±0.12 |
±0.10 |
±0.12 |
±0.10 |
\(a_0\) の最小エネルギー (meV/f.u.) |
-6.16 |
-8.14 |
-10.25 |
-1.69 |
\(1.05a_0\) の最小位置 (Å) |
±0.24 |
±0.24 |
±0.24 |
±0.26 |
\(1.05a_0\) の最小エネルギー (meV/f.u.) |
-101.26 |
-136.51 |
-138.66 |
-102.69 |
MLIP と DFT の相対エネルギー差を定量的に評価するため、各Ti変位点における相対エネルギーの平均絶対誤差(MAE)を計算しました。ここで、DFT には OpenMX Nomd の結果を用い、各MLIPの相対エネルギー曲線との差を評価しました。
条件 |
SevenNet (meV/f.u.) |
FairChem (meV/f.u.) |
CHGNet (meV/f.u.) |
|---|---|---|---|
\(a_0\) |
3.49 |
5.14 |
3.16 |
\(1.05a_0\) |
38.51 |
39.22 |
13.88 |
1.5.4. 考察#
\(a_0\) では、SevenNet と FairChem は DFT と同様に小変位領域で負の曲率を示し、 BaTiO₃の強誘電的不安定性を確認するうえで有効です。一方、CHGNet は全変位範囲でのMAEは小さいものの、小変位領域の曲率を十分に再現していないため、\(a_0\) における強誘電的不安定性の評価には注意が必要です。
\(1.05a_0\) では、すべての MLIP で Ti が中心からずれるとエネルギーが下がり、強誘電性に伴う二重井戸が定性的に再現されました。しかし、SevenNet と FairChem は大変位領域でDFTよりも井戸を深く評価しており、大振幅変位に対する非調和的なエネルギー壁を過小評価しています。 CHGNet は \(a_0\) の小変位不安定性には弱いですが、\(1.05a_0\) の大変位領域では DFTに比較的近いエネルギー上昇を示します。
Sehrawatらは、BaTiO₃に特化して学習されたACEポテンシャルが、 DFT の二重井戸ポテンシャルをよく再現し、特に大きな Ti 変位(0.1 Å 以上)においてもDFTとの差が概ね 20 meV/f.u. 以内であることを報告しています [1]。本計算では、\(a_0\) の範囲では各MLIPの差は比較的小さいですが、\(1.05a_0\) の大変位領域では SevenNet と FairChem の DFTからのずれが大きくなります。このことは、汎用MLIPでは小変位の強誘電的不安定性と、大変位の非調和的な反発壁を同時に高精度に再現することが難しい場合があることを示しています(曲率と壁を分けて評価する理由は技術ノートの二重井戸ポテンシャル)。
以上より、\(a_0\) における強誘電的不安定性の確認には SevenNet と FairChem が CHGNet よりも明瞭な負の曲率を与えます。一方、\(1.05a_0\) ではすべてのMLIPが二重井戸を示し、高対称位置の周囲に局所極性極小が存在する描像と整合します。ただし、この一自由度の静的曲線だけでは、高温常誘電相の多次元自由エネルギー面や局所極小間の遷移頻度を証明できません。DFTとの定量的比較では、体積拡大および大変位領域におけるMLIP依存性が大きいため、最終的な基準としてはDFTとの比較が不可欠です。
1.5.5. まとめ#
格子を広げると、Ti を \([001]\) に変位させたときの二重井戸が深くなりました。基準の格子定数 \(a_0\) でも、Ti がわずかに中心からずれるとエネルギーが下がり、強誘電的不安定性が現れました。
MLIPの比較では、SevenNet と FairChem は \(a_0\) における小変位領域の負の曲率をよく再現し、強誘電的不安定性を確認するうえで有効です。一方、CHGNet は \(a_0\) では不安定性を過小評価しますが、\(1.05a_0\) では二重井戸を定性的に再現しました。この結果は、MLIPによるBaTiO₃の強誘電性評価では、平均的なMAEだけでなく、小変位領域の曲率および大変位領域の非調和性を個別に確認する必要があることを示しています(技術ノートの調べたい性質ごとに検証する)。
Ti が中心からずれるとエネルギーが下がることは、BaTiO₃ の強誘電性の起源を理解する出発点になります。 Part 2 では、Ba・Ti・O の協同変位を含めて調べます。
1.5.6. 参考文献#
[1] Sehrawat, A.; Albe, K.; Rohrer, J., "Machine-learning interatomic potential for BaTiO3: phase transitions, domain walls, and grain boundaries," Journal of Physics: Condensed Matter, 38, 015402, 2026. https://doi.org/10.1088/1361-648X/ae2727